


【皓元检测·见微专题】多肽药物有关物质分析:LC-HRMS 杂质谱表征的几个关键问题


原文链接: https://mp.weixin.qq.com/s/kNi1t5kAraXRQ-YrJA9T3g
见微专题 · 分析方法开发
多肽的杂质,和小分子不是一个难度级别的东西。
一段三十几个氨基酸的肽,主要杂质可能只是少了一个残基,或者哪个位点从 L 型翻成了 D 型。95% 以上的序列与主成分完全相同——疏水性、电荷、pI 全都贴得很近。反相色谱上肩并肩出峰是常态,运气差一点,直接共流。
所以多肽有关物质的方法开发,说穿了就一句话:色谱负责分开,质谱负责认出。
只做 UV 面积归一化、不做峰归属,等于不知道自己在控制什么。反过来,只打质谱不做分离也不行——共流出组分的谱图互相干扰,低含量杂质直接被主峰信号盖住。
两头都得硬。
01杂质从哪来
合成肽的杂质,大头在工艺。
SPPS 偶联不完全,出缺失肽;投料、活化环节失控,出插入肽。Cys、His、Ser 这几个位点缩合时最容易消旋;脱保护不干净,就带一截 t-Boc、Fmoc 残基上来。含二硫键的肽还要额外对付一整类问题——错配异构体,加上三硫键。
降解那条线更日常:脱酰胺、氧化、N 端二酮哌嗪(DKP)环化截短、肽键水解、Cys 的 β-消除。其中脱酰胺和氧化,几乎在每个品种的稳定性数据里都能看到持续增长——放行那天还只是痕量的峰,到有效期期末,可能已经长成不能忽视的单杂。这在多肽里,太常见了。
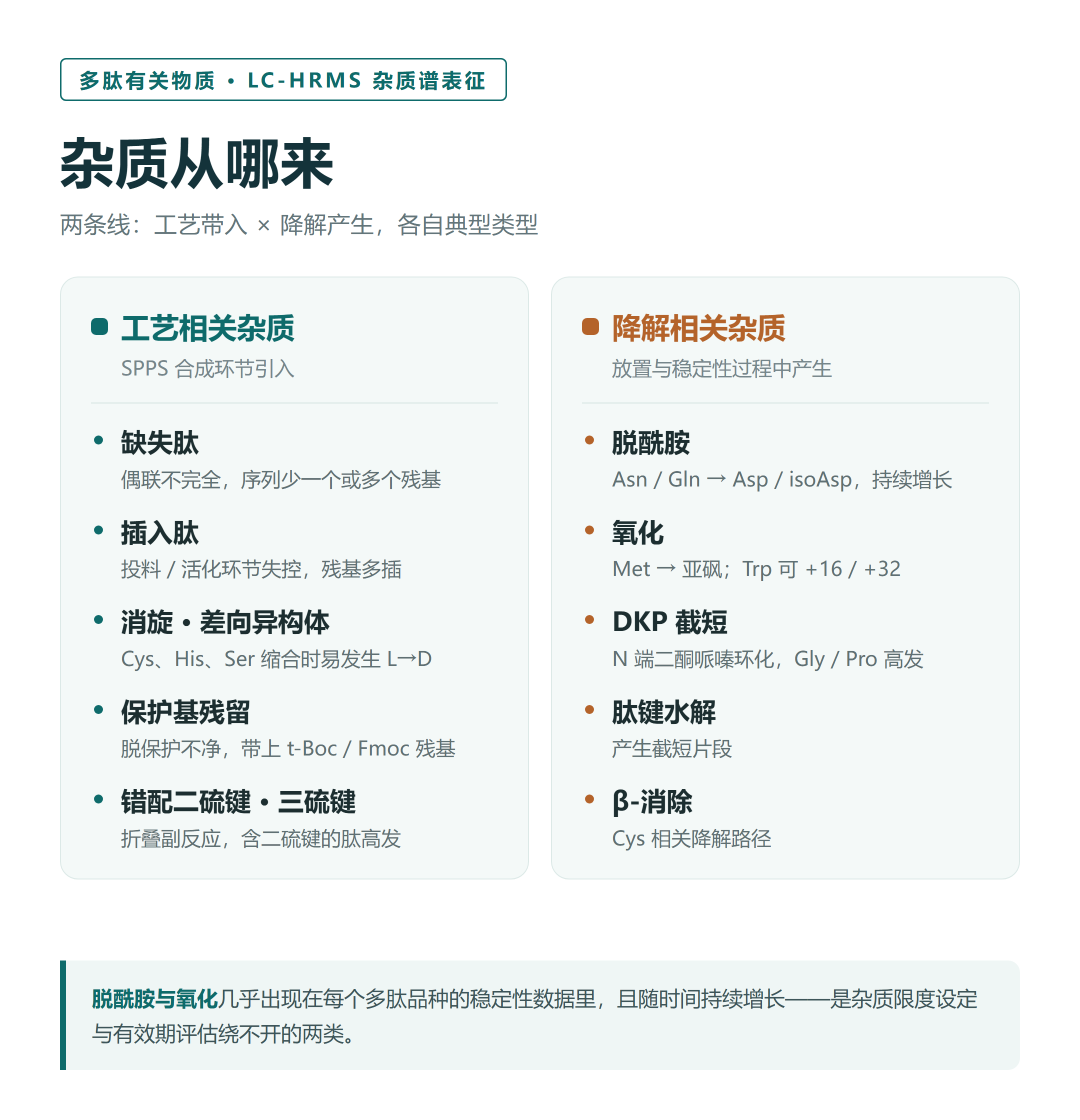
图 1|多肽有关物质的两大来源与典型类型
02色谱端:先解决"分不开"
流动相添加剂,要按检测器来选。UV 方法用 0.1% TFA,峰形漂亮,成本也低;但 TFA 的离子抑制能让质谱灵敏度掉一个数量级,MS 方法必须换 0.1% 甲酸。GLP-1 这类带脂肪酸侧链的肽,又疏水又爱聚集,常规体系峰形经常一塌糊涂——换 HFIP 体系,常有奇效。
柱温是被低估的变量。多肽在室温下带着二级结构上柱,同一个化合物可能因为构象差异出宽峰,甚至分叉峰;把柱温推到 60–80 °C、把结构"烫开",峰形和选择性常常一起改善。
梯度不要贪快。缺失肽和主峰的保留差,可能只有零点几分钟,陡梯度下直接就丢了。
实在分不开的对子——比如某些差向异构体对——上 2D-LC 做心切割,导入第二维正交模式。比离线收集再进样干净得多:离线操作本身,就在制造降解假象。
03质谱端:质量数只是入场券
LC-HRMS 全扫描加去卷积,先按精确分子量把每个峰过一遍。下面这张速查表,实际归属时很好用:
| 杂质类型 | ΔM(Da) | 分析要点 |
|---|---|---|
| 脱酰胺Asn→Asp / isoAsp | +0.984 | 与 ¹³C 同位素峰(+1.003 Da)仅差 19 mDa,低分辨质谱无法区分;需 ≥ 30000 分辨率并核对同位素峰型 |
| 氧化Met→亚砜 | +15.995 | Trp 可 +16 / +32;亚砜极性增大,RP 上通常早于主峰出峰 |
| 缺失肽 / 插入肽 | ± 残基质量 | ΔM 恰好等于某个氨基酸残基质量,即高度提示;缺失位点需 MS/MS 确认 |
| 三硫键 | +31.972 | ≈ +32,与双氧化 +31.990 仅差 18 mDa;必须靠肽图+MS/MS 区分 |
| 二硫键形成(氧化折叠) | −2.016 | 相对还原态减 2 Da;错配异构体质量数相同,靠非还原肽图区分 |
| N 端二酮哌嗪(DKP) | −(二肽−18) | 截短降解物;N 端为 Gly、Pro 时尤其高发 |
| 乙酰化 / 甲酰化副产物 | +42.011 /+27.995 | 工艺残留试剂引入,提示封端步骤的控制问题 |
| 差向异构体(L→D) | 0 | 质谱不可见;只能依赖色谱分离(手性柱或保留行为差异)+标准品比对 |
表里有两个坑,值得单独拎出来。
脱酰胺的 +0.984 Da,和 ¹³C 同位素峰的 +1.003 Da,只差 19 mDa;三硫键的 +31.972 Da,和双氧化的 +31.990 Da,只差 18 mDa。低分辨仪器上,这两组根本分不开。
这也是这类工作必须上 Orbitrap 或 Q-TOF 的原因:分辨率往三万以上开,并且老老实实核对同位素峰型,不能只盯单同位素峰。
但质量数给的只是"可能是什么"。位点归属,要靠 MS/MS 的 b/y 离子系列。
缺失肽是最典型的例子。ΔM 对上一个 Ala 残基,只能告诉你少了个丙氨酸;可序列里有两个 Ala 时,缺的是哪一个?两个异构体,合成端的控制策略完全不同——不看碎片离子,没法回答。
脱酰胺同理。+0.984 落在第 18 位的 Asn,还是第 26 位的 Gln,对稳定性研究和处方设计来说,是两回事。
04没有一种技术能包打天下
实际项目里,杂质确证是分层推进的:完整分子量先做筛查,肽图加 MS/MS 负责位点归属,二硫键单独确证,手性问题最后收口。
哪一层卡住,就往下一层走。
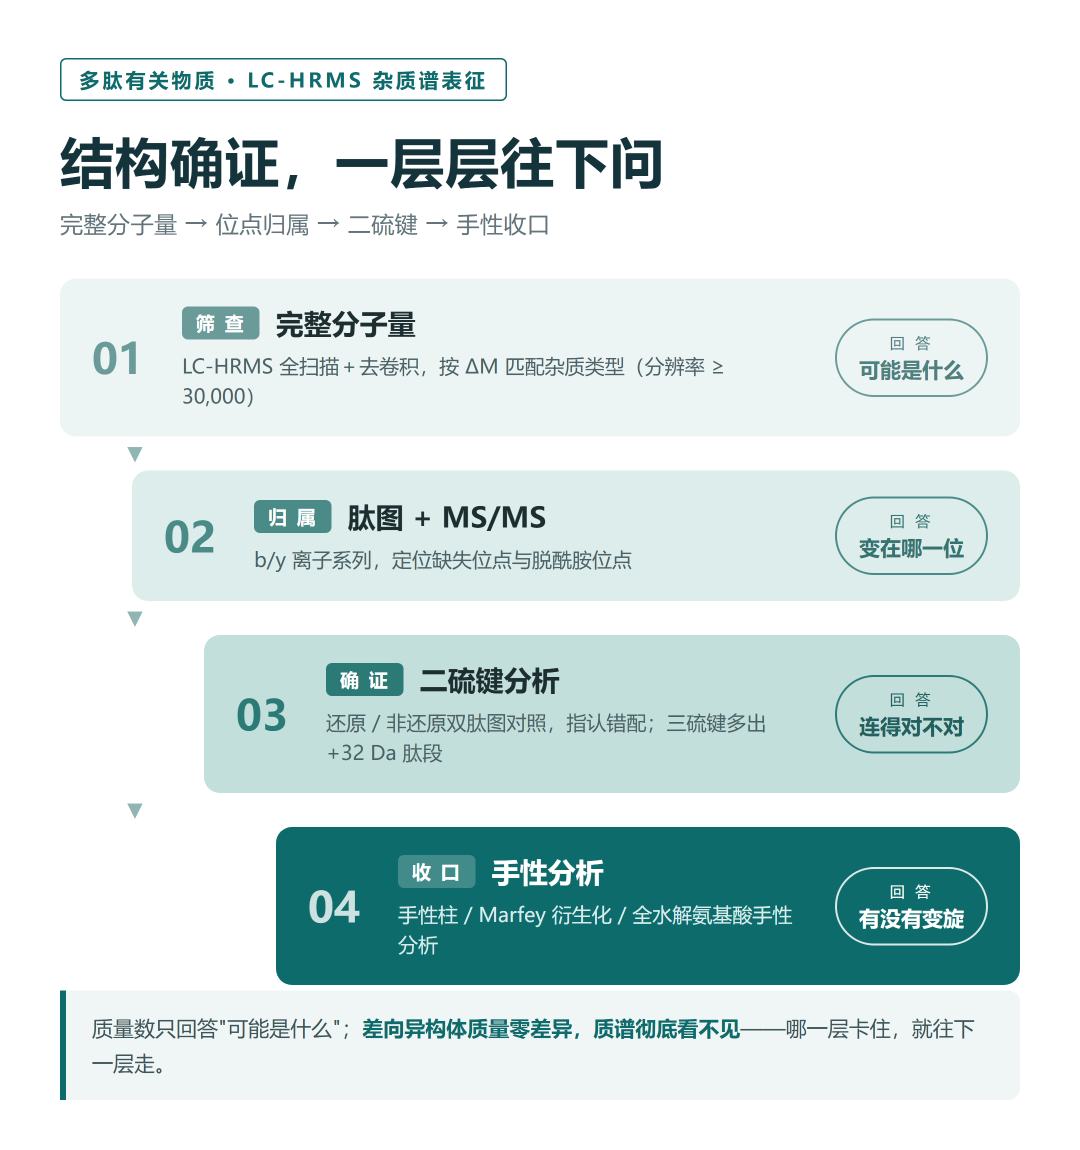
图 2|多肽有关物质结构确证的层级化策略
肽图这一层,有两个细节值得说。
一是酶要备齐工具箱。胰蛋白酶对碱性氨基酸少的肽根本切不动,Glu-C、Asp-N、糜蛋白酶都得在手边——目标只有一个:让目标区域落在一条 8–20 个氨基酸、MS/MS 能解析的肽段上。
二是二硫键肽图必须做还原和非还原双份对照。正确配对的肽,在非还原图上以二硫键连接的二聚肽段出现,还原后消失、裂成两条单链;错配异构体的连接组合不一样,两张图一对比,就能指认。三硫键杂质则会在还原图上多出一条 +32 Da 的巯基化肽段,藏不住。
最麻烦的是差向异构体。
质量数零差异,质谱彻底看不见。只能回到色谱想办法:手性柱直接分;或者 Marfey 试剂衍生化之后,在普通反相柱上分;再不然全水解做氨基酸手性分析,确认到底是哪个位点消旋了。
这一类,也是申报时最容易被审评追问的:
"你的有关物质方法,到底能不能检出 D 型异构体?"
对含 Cys、His 的肽,这几乎是必答题。
05限度怎么定
ICH Q3A/Q3B 明确把肽类排除在适用范围之外,所以多肽杂质限度,没有现成数字可以抄。
行业通行的做法,是参照 USP <1503>《合成多肽药物物质的质量属性》和 FDA 仿制多肽相关指南的思路:已鉴定的特定杂质逐一订限度,非特定杂质按峰控制,鉴定阈值一般落在 0.1%–0.5% 这个量级。
差向异构体、二硫键错配异构体这类有免疫原性顾虑的,要单独论证限度的合理性——不能混在"单杂不得过 X%"里一笔带过。
方法学验证的专属性,一定要用强制降解样品说话:降解产物和主峰、和工艺杂质之间,都得有分离度兜底。
多肽有关物质分析,说到底是在用两种分辨率,硬啃杂质和主成分之间那点微小的结构差异——色谱给空间分辨率,质谱给质量分辨率。
一个方法做得好不好,不看主峰测得多准。
看的是每个 0.1% 水平的小峰,有没有名字、有没有归属、有没有控制策略。
皓元检测的蛋白多肽分析平台,覆盖纯度与含量测定、有关物质与杂质谱表征、完整分子量确证、肽图与序列覆盖度分析、二硫键定位、手性氨基酸分析、高级结构表征与聚集体分析,可支持从工艺开发、方法学验证到注册申报各环节的分析需求。有项目需求,欢迎联系交流。
Phone: 15000728212(张经理)
Tel: 400-820-9665
Web: www.chemexpress.com
Email: zl3448@chemexpress.com.cn / info@labanaly.com
Address: 上海市浦东新区张衡路1999弄3号楼


